Aktualności
Wydajność jako nowe kryterium wdrożeń MES w farmacji i life science
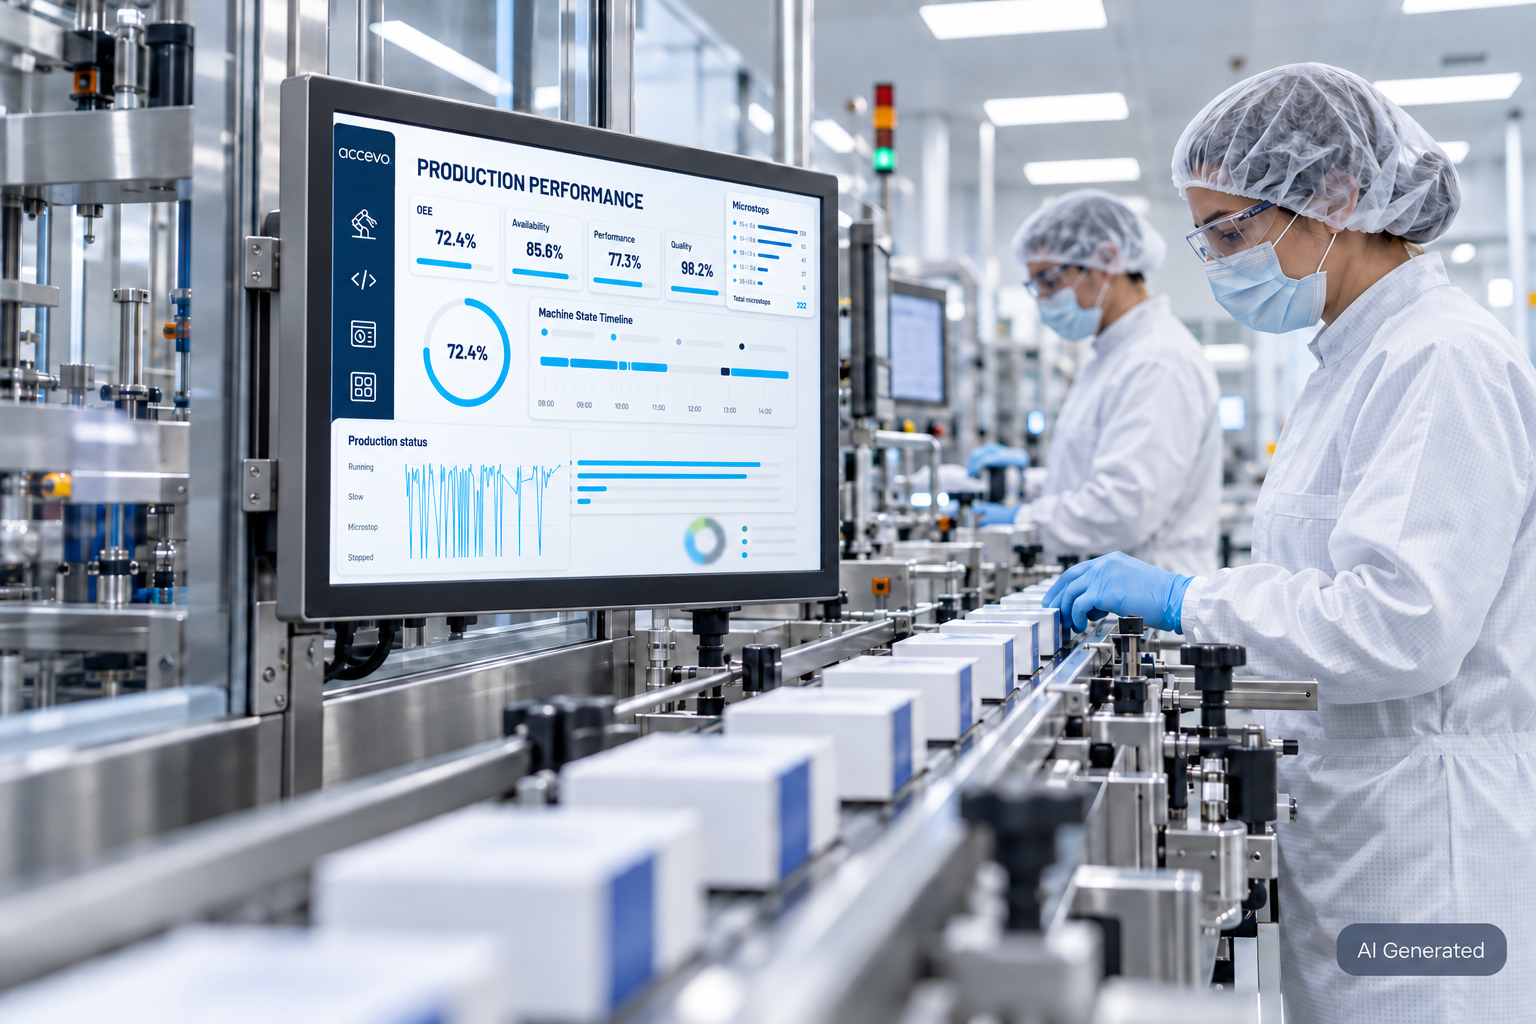
Zakład farmaceutyczny może mieć zwalidowaną elektroniczną dokumentację serii, kompletną ścieżkę audytu (audit trail) i inspekcje zakończone bez uwag, a mimo to tracić dużą część swojej zdolności produkcyjnej. Straty powstają tam, gdzie system nastawiony wyłącznie na zgodność niczego nie mierzy: w czasie oczekiwania na zwolnienie serii i w przestojach linii pakujących.
Przez ostatnie dwie dekady inwestycje w systemy MES w farmacji uzasadniano przede wszystkim wymaganiami regulacyjnymi: 21 CFR Part 11, Aneksem 11 do unijnych wytycznych Dobrej Praktyki Wytwarzania (EU GMP) i zasadami integralności danych ALCOA+. Większość dojrzałych organizacji ma ten etap za sobą. Przy nowych wdrożeniach i modernizacjach zarządy pytają o coś innego: ile serii więcej, w jakim czasie i przy jakim koszcie wytworzenia pozwoli zrealizować system. Zgodność pozostaje warunkiem brzegowym projektu, a kryterium jego sukcesu przesuwa się na wydajność operacyjną
Dlaczego farmacja musi przesunąć akcent na wydajność
1. Utrata wyłączności patentowej przenosi konkurencję na koszt wytworzenia
Do końca dekady wyłączność rynkową traci wiele terapii o najwyższej wartości sprzedaży. Wejście leków generycznych i biopodobnych, przetargi oraz mechanizmy referencyjnego ustalania cen ograniczają wpływ producenta na cenę jednostkową. O rentowności decyduje więc koszt wytworzenia sprzedanych produktów (COGS), a każda godzina przestoju, każde odchylenie i każda seria przetworzona ponownie trafia bezpośrednio do rachunku wyników.
2. Geopolityka wymusza elastyczność sieci produkcyjnej
Cła, niepewny dostęp do substancji czynnych (API) od zagranicznych dostawców i polityka bezpieczeństwa dostaw leków w Europie powodują przenoszenie produkcji między zakładami. Każdy transfer technologii i każde zwiększenie skali produkcji musi się odbyć przy pełnym utrzymaniu wymagań GxP i bez wzrostu kosztu jednostkowego. Budowa nowych mocy produkcyjnych w środowisku GMP trwa latami, więc pierwszym źródłem dodatkowej przepustowości są linie, które już pracują.
3. Portfel produktów staje się bardziej złożony
Leki biologiczne, terapie spersonalizowane i produkty łączące lek z wyrobem medycznym (combination products) oznaczają mniejsze serie, więcej indeksów produktowych (SKU) i częstsze badania w trakcie procesu. Na liniach pakujących dochodzą warianty opakowań pod poszczególne rynki i serializacja. Rosnąca liczba przezbrojeń i zwolnień linii (line clearance) sprawia, że czas zmiany formatu staje się parametrem strategicznym.
4. Wąskim gardłem jest styk produkcji, laboratorium i jakości
Czas zwolnienia serii zależy od tego, jak szybko wynik z laboratorium kontroli jakości (QC) i przegląd dokumentacji przez dział zapewnienia jakości (QA) trafiają do Osoby Wykwalifikowanej (QP). Gdy MES, LIMS i QMS działają jako osobne silosy, każde przekazanie informacji generuje kolejkę. Dlatego rynek zmierza w stronę platform łączących realizację produkcji, laboratorium i zarządzanie jakością na wspólnym modelu danych.
5. Regulatorzy promują ciągłe doskonalenie i walidację opartą na ryzyku
Wytyczna ICH Q10, wydana przez Międzynarodową Radę ds. Harmonizacji Wymagań Technicznych dla Produktów Leczniczych Stosowanych u Ludzi (ICH), wpisuje ciągłe doskonalenie w model farmaceutycznego systemu jakości, a program Quality Management Maturity (QMM) prowadzony przez FDA ocenia także stabilność procesów i niezawodność dostaw. Ostateczne wytyczne FDA dotyczące Computer Software Assurance (CSA) oraz przewodnik GAMP 5 pozwalają skalować wysiłek walidacyjny do ryzyka. Wiele organizacji nadal stosuje stuprocentową weryfikację każdej funkcji, przez co moduły analityczne, które nie wpływają na decyzję o jakości produktu, czekają na uruchomienie miesiącami.
6. Doświadczonych pracowników ubywa
Odejścia na emeryturę, rotacja i brak doświadczonych mistrzów i kierowników zmian sprawiają, że wiedza o prowadzeniu procesu i przezbrajaniu maszyn znika razem z ludźmi. MES wykorzystywany także do zarządzania wydajnością zapisuje ją w cyfrowych instrukcjach, standardach parametrów i prowadzeniu operatora krok po kroku. Skraca to czas wdrożenia nowego pracownika i ogranicza zmienność między zmianami.
7. AI wymaga danych operacyjnych z kontekstem produkcyjnym
Zarządy oczekują od sztucznej inteligencji wzrostu produktywności, a pierwsze zastosowania w produkcji już się pojawiają: wykrywanie odchyleń w dokumentacji serii, przygotowanie przezbrojeń, wsparcie w zamykaniu odchyleń. Wszystkie wymagają danych maszynowych w czasie rzeczywistym, opisanych kontekstem zlecenia, serii, produktu i zmiany. Wdrożenie, które ogranicza się do rejestracji podpisów i wpisów operatora, nie dostarcza takiego materiału.
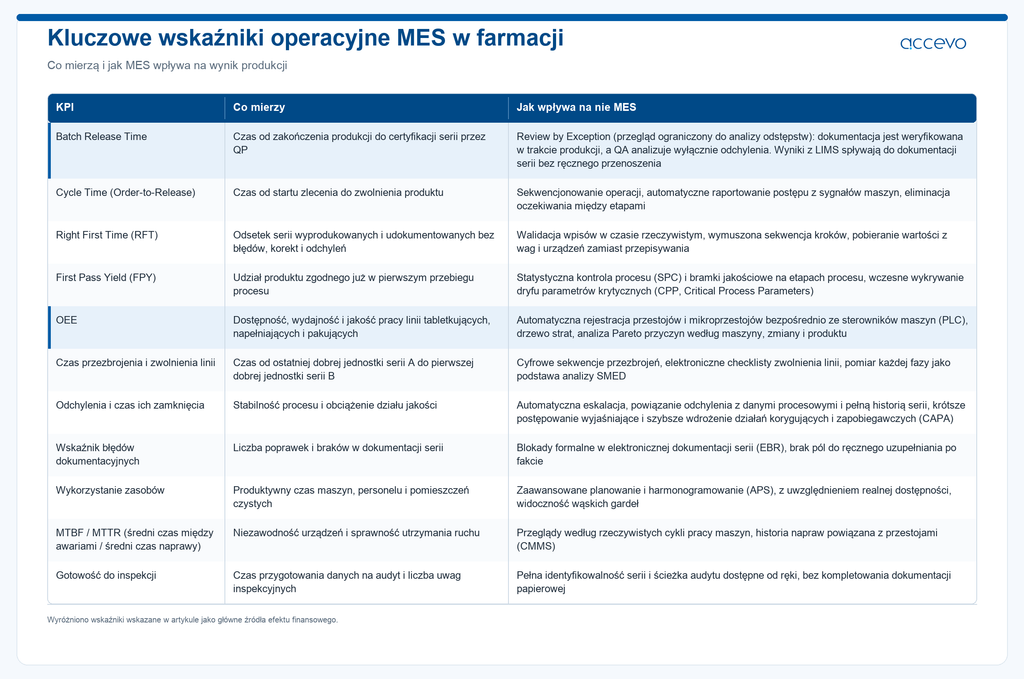
Kluczowe wskaźniki operacyjne (KPI), na które MES wpływa w farmacji najbardziej
Największy efekt finansowy dają zwykle dwa wskaźniki: czas zwolnienia serii, który bezpośrednio uwalnia kapitał obrotowy, oraz OEE linii pakujących, gdzie przezbrojenia i mikroprzestoje generują straty niewidoczne w raportach zmianowych.
Jak zmieniają się kryteria oceny projektu MES
Zgodność z GMP pozostaje warunkiem, bez którego żaden projekt MES w farmacji nie przejdzie oceny. Zmienia się to, co poza nią decyduje o wyborze rozwiązania i o tym, czy wdrożenie uznaje się za udane.
Sponsor i uzasadnienie inwestycji. Projekt prowadzony dawniej głównie przez dział jakości i walidacji ma dziś współwłaściciela w osobie dyrektora operacyjnego lub dyrektora zakładu. Uzasadnienie biznesowe obok ograniczenia ryzyka regulacyjnego zawiera mierzalny zwrot: poprawę OEE i RFT, krótszy Batch Release Time i uwolniony kapitał obrotowy.
Zakres funkcjonalny i źródło danych. Elektroniczna dokumentacja serii z ścieżką audytu i podpisem elektronicznym jest punktem wyjścia. Na tym samym modelu danych mają działać analiza strat, zarządzanie przezbrojeniami, planowanie, utrzymanie ruchu i statystyczna kontrola procesu, zasilane danymi pobieranymi bezpośrednio z maszyn. Potwierdzenia operatora zostają tam, gdzie wymaga ich proces.
Przegląd i zwolnienie serii. System ocenia się po tym, czy pozwala przejść na przegląd ograniczony do analizy niezgodności i czy wyniki z laboratorium trafiają do dokumentacji serii bez ich ręcznego przenoszenia.
Walidacja i cykl życia. Organizacje oczekują, że system po walidacji da się dalej rozwijać w ramach kontrolowanej zmiany, z zakresem testów dobranym do ryzyka. Funkcje GxP-krytyczne przechodzą pełną walidację, a moduły analityczne uproszczoną.
Architektura i model wdrożenia. Ocenie podlega możliwość pracy na serwerach zakładu (on-premise), w chmurze klienta lub w modelu SaaS (Software as a Service), otwarte interfejsy do integracji oraz to, czy rozwiązanie sprawdzone na jednej linii można powielić w kolejnych zakładach bez projektowania od nowa.Miara sukcesu. Pozytywna inspekcja wciąż jest warunkiem koniecznym. Dochodzi do niej trend KPI operacyjnych rok do roku, który pokazuje, czy system faktycznie zwiększa zdolność produkcyjną zakładu.
Fundament danych decyduje o skali efektów
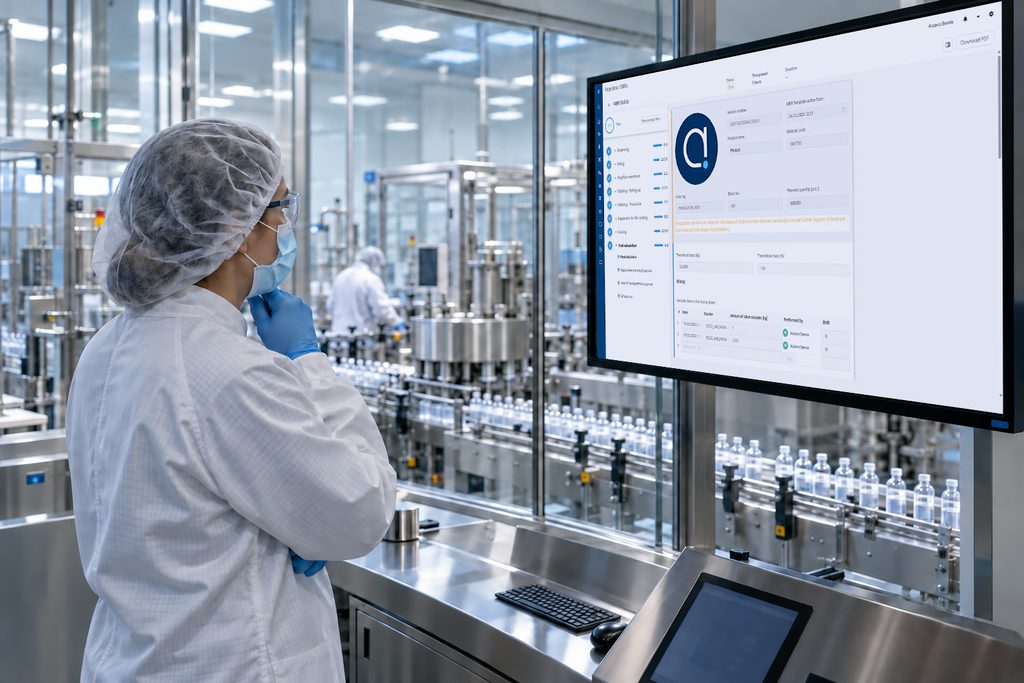
W typowym zakładzie farmaceutycznym dane produkcyjne są rozproszone między ERP, MES, LIMS, QMS, SCADA i historianem procesowym. Każdy system ma własną nomenklaturę urządzeń, produktów i przyczyn przestojów, a właściciel danych często nie jest wskazany. Zrzucenie wszystkiego do jednej globalnej bazy danych niczego nie rozwiązuje, jeśli sygnału z maszyny nie da się przypisać do konkretnej serii, zlecenia i zmiany.
MES działający na poziomie 3 modelu ISA-95 jest naturalnym miejscem, w którym ten kontekst powstaje. Z praktyki wdrożeń w zakładach farmaceutycznych wynika, że dane stają się użyteczne operacyjnie, gdy spełniają cztery warunki:
- Każde zdarzenie na maszynie ma przypisaną serię. Stan maszyny, przestój czy odrzut ze sterownika trafia do systemu razem z numerem zlecenia, serii, produktu i zmiany. Bez tego OEE liczy się dla linii jako całości i nie da się powiązać strat z konkretną recepturą czy formatem opakowania.
- Przyczyny strat opisuje jeden słownik. Drzewo strat, kody przestojów i stany maszyn są wspólne dla wszystkich linii i zakładów. Dopiero wtedy analizy Pareto z dwóch zakładów dają się porównać.
- Dane procesowe i jakościowe spotykają się w dokumentacji serii. Parametry procesu, wyniki kontroli w trakcie procesu i wyniki z laboratorium są widoczne w jednym miejscu. To warunek przeglądu ograniczonego do analizy niezgodności i szybkiego wyjaśniania odchyleń.
- Dane są rejestrowane wystarczająco często, by wychwycić mikroprzestoje. Mikroprzestoje, trwające zwykle nie dłużej niż kilka minut, są niewidoczne w danych zbieranych ręcznie lub z dużym interwałem. Akwizycja bezpośrednio ze sterowników, przez standardowe protokoły komunikacji przemysłowej OPC UA lub MQTT, pozwala rejestrować każdy z nich automatycznie, z dokładnym czasem rozpoczęcia i zakończenia.
Dopiero spełnienie tych warunków otwiera drogę do predykcji awarii, optymalizacji parametrów procesu i zastosowań AI.
Równie ważne jak technologia jest zarządzanie danymi. Sprawdza się komitet sterujący z udziałem produkcji, QA, IT i łańcucha dostaw, który wskazuje właścicieli danych podstawowych: receptur, struktur materiałowych i kartotek urządzeń.
Wspólny model danych chroni także przed pułapką zakładu pokazowego. Wiele organizacji ma jeden zakład z udanym pilotażem, którego nie da się powielić, bo każdy kolejny zakład opisuje dane inaczej. Ustandaryzowana konfiguracja pozwala replikować rozwiązanie i porównywać wyniki między zakładami.
W przypadku AI najlepiej zaczynać od wąskich, często powtarzalnych zastosowań: klasyfikacji wyjątków w dokumentacji serii, oceny gotowości do przezbrojenia, przygotowania danych do postępowania wyjaśniającego w sprawie odchylenia. Każde z nich powinno działać z udziałem człowieka w podejmowaniu decyzji, z warstwą rekomendacji oddzieloną od pętli sterowania i z każdą rekomendacją zapisaną w ścieżce audytu. KPI dla takiego zastosowania, na przykład czas przestoju lub czas podjęcia decyzji, trzeba zdefiniować przed jego uruchomieniem.
Jak wygląda to w praktyce
W zakładach farmaceutycznych najszybszy mierzalny efekt daje zwykle obszar pakowania. Koncentrują się tam przezbrojenia i mikroprzestoje, a monitoring OEE nie ingeruje w decyzję o jakości produktu, co upraszcza walidację.
Dobrze ilustrują to projekty Accevo, wiodącego polskiego producenta platformy MES/MOM, należącego do grupy Dürr. Platforma działa w opisanej wyżej warstwie ISA-95 i łączy na jednym modelu danych elektroniczną dokumentację serii z monitoringiem OEE, utrzymaniem ruchu, harmonogramowaniem i zarządzaniem jakością, z wymaganiami GMP i FDA uwzględnionymi w standardzie. Firma zrealizowała ponad 850 wdrożeń w ponad 38 krajach, także w zakładach farmaceutycznych.
Jeden z klientów Accevo z branży farmaceutycznej zaczął od monitoringu mikroprzestojów na jednej linii pakującej. Liczba mikroawarii spadła o 27%, po czym rozwiązanie rozszerzono na trzy kolejne linie. Inny producent leków uruchomił system Accevo na trzech liniach pakujących w trzy miesiące, a integracja ze sterownikami maszyn zajęła dwa tygodnie. Międzynarodowa grupa farmaceutyczna wdrożyła platformę w czterech zakładach w ciągu roku i w dwa lata zwiększyła dostępność maszyn o 17%.
Rekomendowana sekwencja wdrożenia
- Wyznaczenie linii referencyjnej. Najczęściej będzie to linia pakująca z dużą liczbą przezbrojeń i niejasnym obrazem strat.
- Pomiar stanu wyjściowego. OEE, czas przezbrojenia, RFT i Batch Release Time sprzed wdrożenia pozwolą obronić wynik przed zarządem i policzyć zwrot z inwestycji.
- Bezpośrednie podłączenie maszyn. Dane z PLC eliminują ręczne kodowanie przestojów i pozwalają wychwycić nawet krótkie mikroprzestoje.
- Planowanie walidacji według ryzyka. Funkcje GxP-krytyczne należy oddzielić od analitycznych i dobrać do nich odpowiedni zakres testów.
- Ustalenie właścicieli danych. Wspólny słownik urządzeń i kodów strat warto przygotować przed wejściem na kolejne linie.
- Skalowanie sprawdzonej konfiguracji. Rozwiązanie zweryfikowane na jednej linii przenosi się na kolejne linie i zakłady bez projektowania od nowa.
Doświadczenia z wdrożeń Accevo w zakładach farmaceutycznych pokazują, że taki cykl nie musi trwać latami. Analiza na miejscu zajmuje kilka dni, weryfikacja na jednej linii w formule Proof of Concept około trzech tygodni, a gotowość do skalowania można osiągnąć w ciągu kwartału. Warunkiem jest platforma, w której większość funkcji wynika z konfiguracji standardowego produktu, a indywidualne dopasowanie dotyczy specyfiki farmaceutycznej, takiej jak struktura dokumentacji serii czy integracja z LIMS i ERP.
Zakłady, które w ten sposób łączą zgodność z wydajnością, zyskują przewagę trudną do nadrobienia. Każda seria jest u nich jednocześnie udokumentowana zgodnie z rekomendacjami GMP i zmierzona pod kątem strat, a decyzje o inwestycjach w zdolność produkcyjną opierają się na danych z hali.
Autorzy
-
Accevo Sp. z o.o.